
4.1: Основні принципи каталізу
- Page ID
- 2479
Версія для друку цього розділу знаходиться тут: BiochemFFA_4_1.pdf. Весь підручник доступний безкоштовно від авторів за адресою http://biochem.science.oregonstate.edu/content/biochemistry-free-and-easy
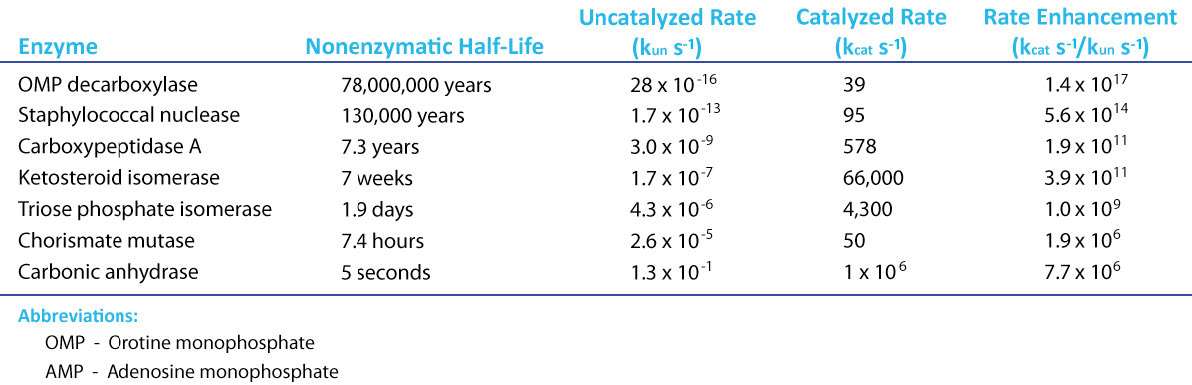
Якщо в житті є магічна складова, можна, безсумнівно, аргументувати його каталізом. Завдяки каталізу реакції, які можуть зайняти сотні років, щоб завершити в некаталізованому «реальному світі», відбуваються за лічені секунди в присутності каталізатора. Хімічні каталізатори, такі як платина, можуть прискорити реакції, але ферменти (які є просто суперкаталізаторами з «закруткою», як ми побачимо) ставлять хімічні каталізатори на сором (рис. 4.1). Щоб зрозуміти ферментативний каталіз, необхідно спочатку розібратися в енергетиці. Хімічні реакції слідують загальній тенденції руху до нижчої енергії, але вони часто мають бар'єр на місці, який необхідно подолати. Секрет каталітичної дії полягає в зменшенні величини цього бар'єру.
Перш ніж обговорювати ферменти, доцільно зробити паузу і обговорити важливе поняття, що стосується хімічних/біохімічних реакцій. Ця концепція є рівновагою, і її дуже часто неправильно розуміють. Частина слова «equi» відноситься до рівних, як можна було очікувати, але вона не відноситься до абсолютних концентрацій. Що відбувається, коли біохімічна реакція знаходиться в рівновазі, полягає в тому, що концентрації реагентів і продуктів не змінюються з часом. Це не означає, що реакції припинилися. Пам'ятайте, що реакції оборотні, тому існує пряма реакція і зворотна реакція: якщо у вас було 8 молекул A, і 4 B на початку, і 2 молекули А були перетворені в B, тоді як 2 молекули B одночасно перетворювалися назад в А, кількість молекул А і В залишається незмінним, тобто реакція знаходиться в рівновазі. Однак ви помітите, що це не означає, що є рівні числа молекул A і B.
Питання концентрації
Отже, всупереч сприйняттю багатьох студентів, концентрації продуктів та реагентів не рівні при рівновазі, якщо ΔG°' для реакції дорівнює нулю, тому що коли це так,
\[ΔG = \ln \left(\dfrac{[\rm{Products}]}{[\rm{Reactants}]} \right)\]
так як ΔG°' дорівнює нулю. Оскільки ΔG сам по собі дорівнює нулю при рівновазі, то
\[[Products] = [Reactants].\]
Це єдина обставина, де
\[[Products] = [Reactants]\]
при рівновазі. Повторюючи, при рівновазі концентрації реагенту та продукту не змінюються з часом. Тобто, для реакції\(A \rightleftharpoons B [A]\) в момент нуль при досягненні рівноваги\([A]_{T_0}\), буде такою ж через 5 хвилин (припускаючи, що А і В хімічно стабільні). Таким чином,
\[[A]_{T_0} = [A]_{T+5}\]
Аналогічно,
\[[B]_{T_0} = [B]_{T+5}\]
З цього приводу, в будь-який проміжок часу X після того, як рівновага була досягнута,
\[[A]T0 = [A]T+5 = [A]TX\]
і
\[[B]T0 = [B] T+5 = [B]TX\]
Однак, якщо ΔG°' = 0, неправильно говорити [A] T0 = [B] T0 Коли ми вивчаємо біохімічні реакції та швидкості реакцій, важливо пам'ятати, що 1) реакції зазвичай не починаються з рівноваги; 2) всі реакції рухаються у напрямку рівноваги; і 3) реакції в клітині поводяться так само, як ті, що знаходяться в тесті трубки - вони не починаються при рівновазі, а рухаються до нього. Динамічні реакції Реакції, що відбуваються в клітині, однак, дуже динамічні і складні. У пробірці їх можна вивчати по одному. У клітині продукт однієї реакції часто є субстратом для іншої. Реакції в клітині взаємопов'язані таким чином, породжуючи так звані метаболічні шляхи. Насправді існують тисячі різних взаємопов'язаних реакцій, що відбуваються безперервно в клітині.
Спроби вивчити єдину реакцію в хаосі клітини, як мінімум, лякають. З цієї причини біохіміки виділяють ферменти з клітин і вивчають реакції індивідуально. Саме з цього ми починаємо розгляд явища каталізу з опису, по-перше, способу роботи ферментів.
Енергія активації
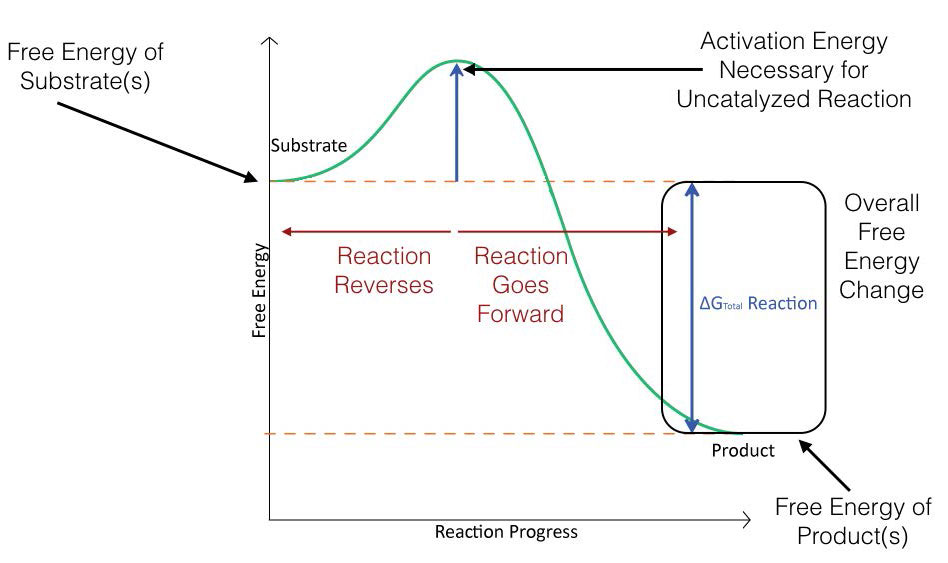
На малюнку 4.2 схематично зображені енергетичні зміни, що відбуваються в процесі прогресування простої реакції. Для того, щоб реакція протікала, необхідно подолати енергію активації, щоб відбулася реакція.
На малюнку 4.3 накладається енергія активації для каталізованої реакції. Як бачите, реагенти починаються з однакового енергетичного рівня як для каталізованих, так і для некаталізованих реакцій, і що продукти закінчуються однаковою енергією для обох. Однак каталізована реакція має меншу енергію активації (пунктирна лінія), ніж некаталізована реакція. У цьому секрет каталізу - загальний ΔG для реакції НЕ змінюється при каталізі, але енергія активації знижується.
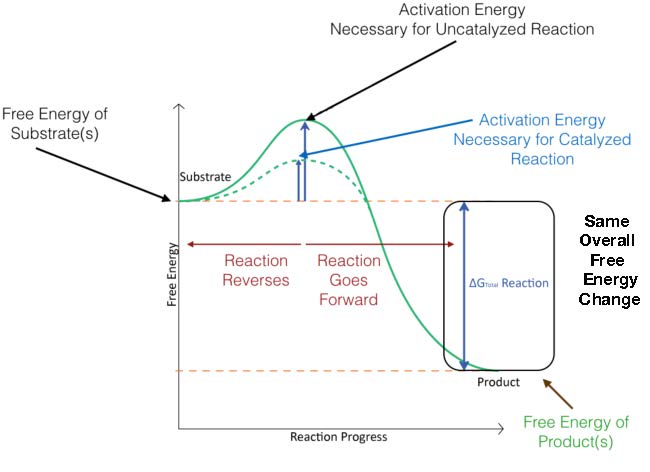
Малюнок 4.3 - Енергетичні зміни в ході некаталізованої реакції (суцільна зелена лінія) і каталізованої реакції (пунктирна зелена лінія). Зображення Алеї Кім
оборотність
Ступінь, до якої реакції будуть протікати вперед, є функцією розміру різниці енергії між станами продукту та реагенту. Чим нижче енергія продуктів в порівнянні з реагентами, тим більший відсоток молекул, які будуть присутні у вигляді продуктів при рівновазі. Варто зазначити, що оскільки фермент знижує енергію активації реакції, він може прискорити розворот реакції так само, як він прискорює реакцію в прямому напрямку. При рівновазі, звичайно, не відбувається зміни концентрації реагентів і продуктів. Таким чином, ферменти прискорюють час, необхідний для досягнення рівноваги, але не впливають на баланс продуктів і реагентів при рівновазі.
Винятки
Оборотність ферментативних реакцій є важливим фактором для рівноваги, вимірювання кінетики ферментів, вільної енергії Гіббса, для метаболічних шляхів та фізіології. Однак є деякі незначні винятки з оборотності реакцій. Вони пов'язані зі зникненням субстрату або продукту реакції. Розглянемо першу реакцію нижче, яка каталізується ферментом карбоангідрази:
\[CO_2 + H_2O \rightleftharpoons H_2CO_3 \rightleftharpoons HCO_3^- + H^+\]
У прямому напрямку вугільна кислота виробляється з води і вуглекислого газу. Він може або залишатися неушкодженим у розчині, або іонізуватися для отримання бікарбонатного іона та протона. У зворотному напрямку виробляється вода і вуглекислий газ. Вуглекислий газ, звичайно, є газом і може залишити розчин і піти.
Коли реакційні молекули видаляються, як це було б, якщо діоксид вуглецю вирвався, реакція витягується у напрямку втрати молекули, і розворот не може відбутися, якщо відсутня молекула не буде замінена. При другій реакції, що протікає справа, вугільна кислота (Н2СО3) «видаляється» шляхом іонізації. Це теж обмежить реакцію, що повертається до вуглекислого газу у воді. Цей останній тип «видалення» - це те, що відбувається в метаболічних шляхах. При цьому продукт однієї реакції (вугільна кислота) є субстратом для наступної (утворення бікарбонату і протона).
У метаболічному шляху гліколізу десять реакцій з'єднані таким чином, і зворотний процес набагато складніше, ніж якби розглядалася лише одна реакція.
Загальні механізми дії
Як зазначалося вище, ферментативно каталізовані реакції проходять на порядки швидше, ніж некаталізовані і хімічно каталізовані реакції. Секрет їх успіху криється в принциповій відмінності механізмів їх дії.
Кожен студент хімії навчили, що каталізатор прискорює реакцію, не споживаючи його. Іншими словами, каталізатор закінчується після реакції саме так, як він почав, щоб він міг каталізувати інші реакції, а також. Ферменти поділяють цю властивість, але в середині, під час каталітичного дії, фермент тимчасово змінюється. Насправді саме здатність ферменту до змін призводить до його неймовірної ефективності як каталізатора.
Зміни
Ці зміни можуть бути тонкими електронними, більш значними ковалентними модифікаціями або структурними змінами, що виникають внаслідок гнучкості, властивої ферментам, але відсутні в хімічних каталізаторах. Гнучкість дозволяє рух і рух полегшує зміну електронних середовищ, необхідних для каталізу. Таким чином, ферменти набагато ефективніші, ніж жорсткі хімічні каталізатори в результаті їх здатності полегшувати зміни, необхідні для оптимізації каталітичного процесу.
Обв'язка субстрату
Ще одна важлива відмінність між механізмом дії ферменту та хімічного каталізатора полягає в тому, що фермент має місця зв'язування, які не тільки «захоплюють» субстрат (молекулу, яка бере участь у реакції, яка каталізується), але і розміщують його в положенні, щоб бути електронним індукованим реагувати, або всередині себе або з іншою підкладкою.
Сам фермент може відігравати певну роль в електронній індукції або індукція може відбуватися в результаті розміщення субстратів в дуже безпосередній близькості один від одного. Хімічні каталізатори не мають такої здатності зв'язувати субстрати і залежать від того, що вони стикаються в правильній орієнтації на своїх поверхнях або поблизу них.
Активний сайт
Реакції в ферменті каталізуються в певному місці всередині нього, відомому як «активний сайт». Субстрати зв'язуються на активній ділянці і орієнтовані на забезпечення доступу відповідної частини молекули до електронного середовища ферменту, де відбувається каталіз.
гнучкість ферменту
Як згадувалося раніше, відмінність між ферментом і хімічним каталізатором полягає в тому, що фермент є гнучким. Його незначні зміни форми (часто виникають внаслідок зв'язування самої основи) допомагають оптимально розташувати субстрати для реакції після того, як вони зв'язуються.
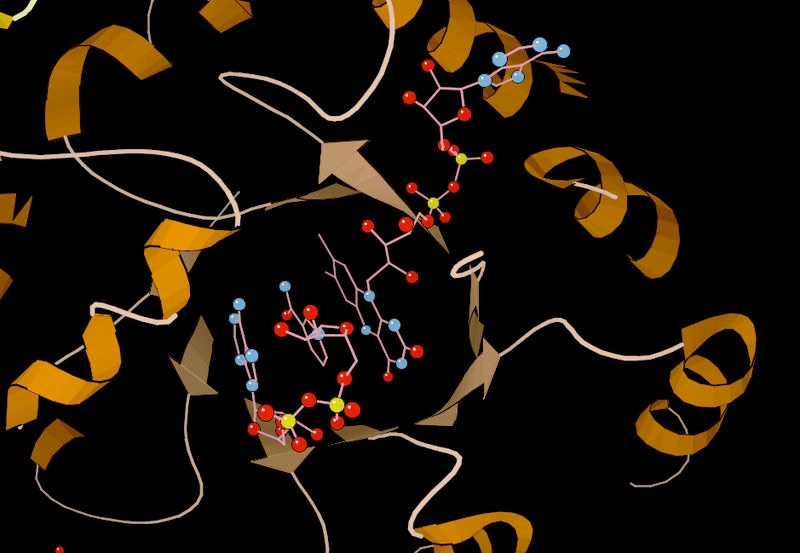
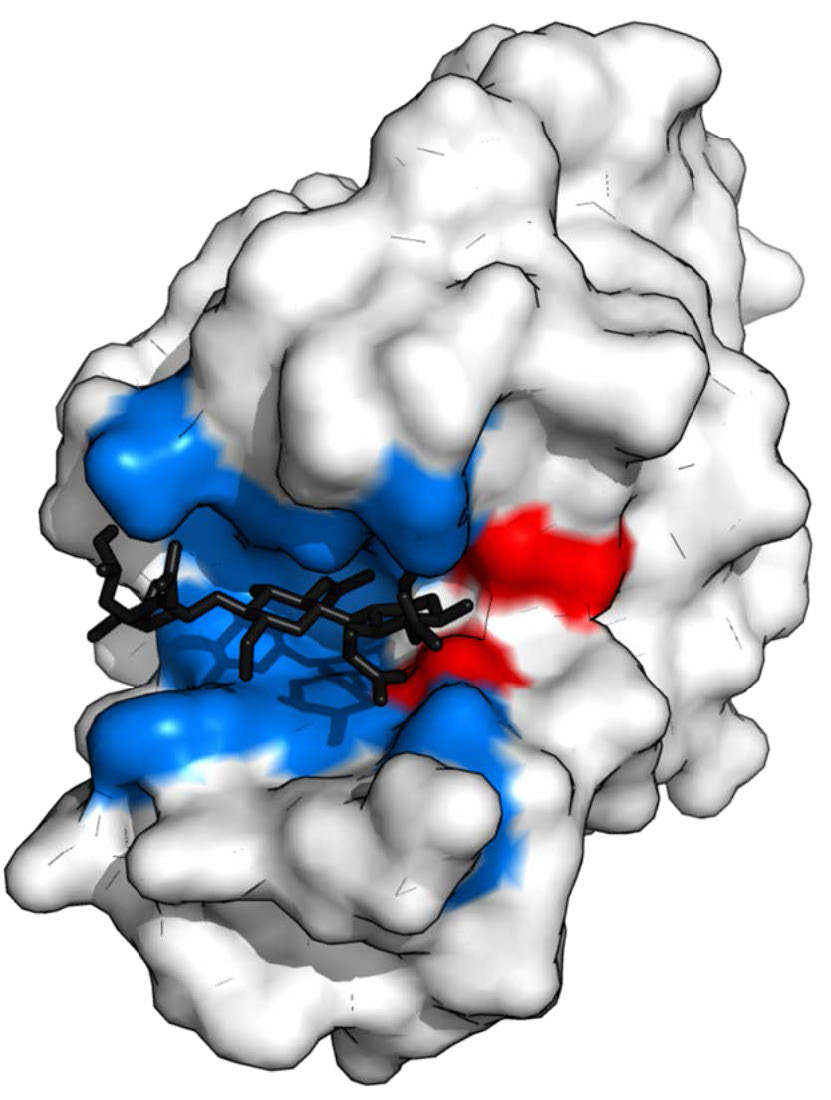
Малюнок 4.5 - Лізоцим з місцем зв'язування субстрату (синій), активною ділянкою (червоний) і зв'язаним субстратом (чорний). Вікіпедія
індукований прилягання
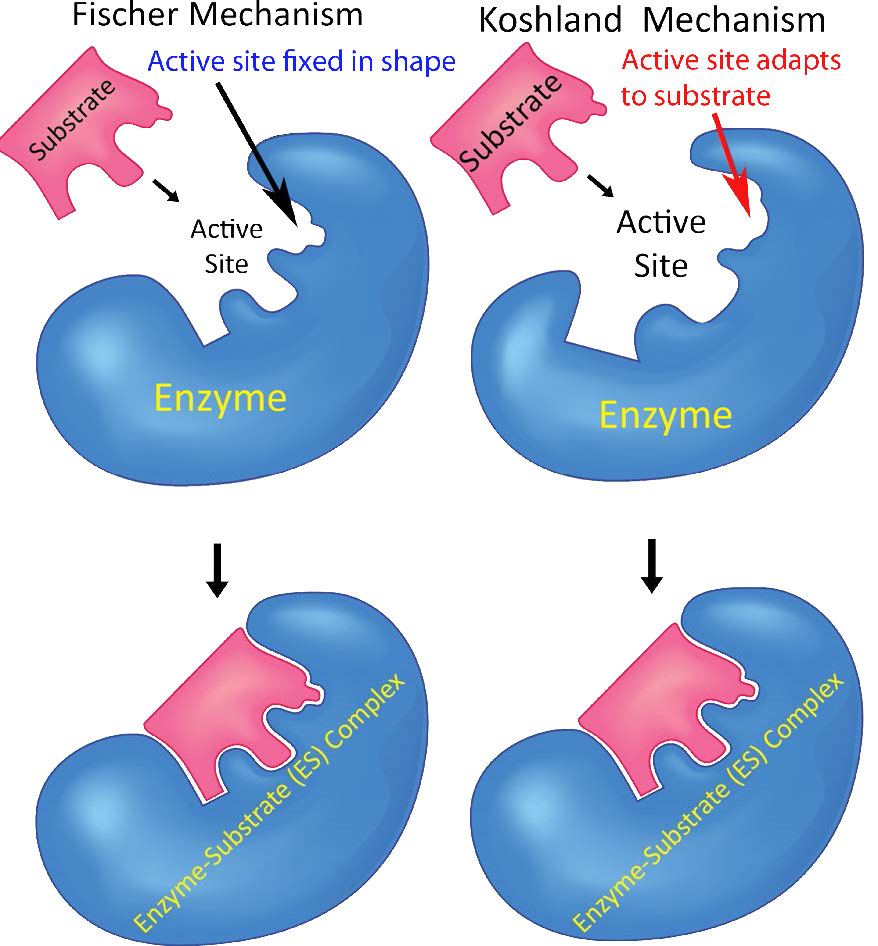
Ці зміни форми пояснюються частково моделлю каталізу індукованої придатності Кошланда (рис. 4.6), яка ілюструє, що ферменти не тільки змінюють субстрати, але й субстрати також тимчасово змінюють ферментну структуру. Після закінчення каталізу фермент повертається в початковий стан. Модель Koshland на відміну від моделі Fischer Lock and Key, яка просто говорить про те, що фермент має фіксовану форму, яка ідеально підходить для зв'язування його субстрату (субстратів). Гнучкість ферментів також важлива для контролю активності ферментів. Ферменти чергуються між Т (щільним) станом, що є більш низьким станом активності, і станом R (розслабленого), що володіє більшою активністю.
індукована посадка
Модель каталізу індукованої форми Koshland Inducted Fit постулює, що ферменти гнучкі і змінюють форму на зв'язуючому субстраті. Зміни форми допомагають 1) сприяти зв'язуванню додаткових субстратів у реакціях, що включають більше одного субстрату та/або 2) полегшують формування електронного середовища в ферменті, що сприяє каталізу. Ця модель на відміну від моделі Фішера блокування та ключової моделі каталізу, яка розглядає ферменти як попередньо сформовані ділянки зв'язування субстрату.
замовлена прив'язка
Модель Кошленда узгоджується з мультисубстратними зв'язуючими ферментами, які демонструють впорядковане зв'язування субстратів. Для цих систем зв'язування першого субстрату індукує структурні зміни ферменту, необхідного для зв'язування другого субстрату.
Є значні експериментальні докази, що підтверджують модель Кошленда. Наприклад, гексокіназа є одним з багатьох ферментів, які, як відомо, зазнають значних структурних змін після зв'язування субстрату. У цьому випадку два субстрати вводяться в дуже близьку близькість індукованим приляганням і в результаті стає можливим каталіз.
типи реакцій
Ферменти, які каталізують реакції за участю більше одного субстрату, таких як
\[A + B \rightleftharpoons C + D\]
може діяти двома різними способами. Ферментативні реакції можуть бути декількох видів, як показано на малюнку 4.7. В одному механізмі, званому послідовними реакціями, в якийсь момент реакції обидва субстрату будуть пов'язані з ферментом. Є, в свою чергу, два різних способи, за допомогою яких це може відбуватися - випадковий і впорядкований.
| види реакцій | |
|---|---|
| Одинарна підкладка - один продукт | А Б |
| Одномісний субстрат - кілька продуктів | А Б + С |
| Кілька субстратів - окремі продукти | А + Б С |
| Кілька субстратів - кілька продуктів | А + Б С + Д |
Розглянемо лактатдегідрогеназу, яка каталізує реакцію нижче:
\[NADH + Pyruvate → Lactate + NAD^+\]
Цей фермент вимагає, щоб NADH повинен зв'язуватися до зв'язування пірувату. Як зазначалося раніше, це узгоджується з моделлю індукованого прилягання каталізу. У цьому випадку зв'язування NADH змінює форму/середовище ферменту, так що піруват може зв'язуватися і без зв'язування NADH субстрат не може отримати доступ до місця зв'язування пірувату. Цей тип багаторазової реакції субстрату називається послідовним впорядкованим зв'язуванням, оскільки зв'язування субстратів повинно відбуватися в правильному порядку, щоб реакція продовжилася.
Випадкова прив'язка
Другий механізм зв'язування/каталізу проявляється креатинкіназою, яка каталізує наступну реакцію:
\[Creatine + ATP → \text{Creatine phosphate} + ADP\]
Для цього ферменту субстрати можуть зв'язуватися з ним в будь-якому порядку. Креатинкіназа відображає послідовне випадкове зв'язування. Варто зазначити, що випадкове зв'язування не суперечить моделі індукованої посадки Кошланда. Швидше, випадкове зв'язування просто означає, що індукований прилягання ферменту не впливає на місця зв'язування субстрату та включає інші частини ферменту. Підсумовуючи, послідовне зв'язування може відбуватися як впорядковане зв'язування або як випадкове зв'язування.
Реакції подвійного зміщення
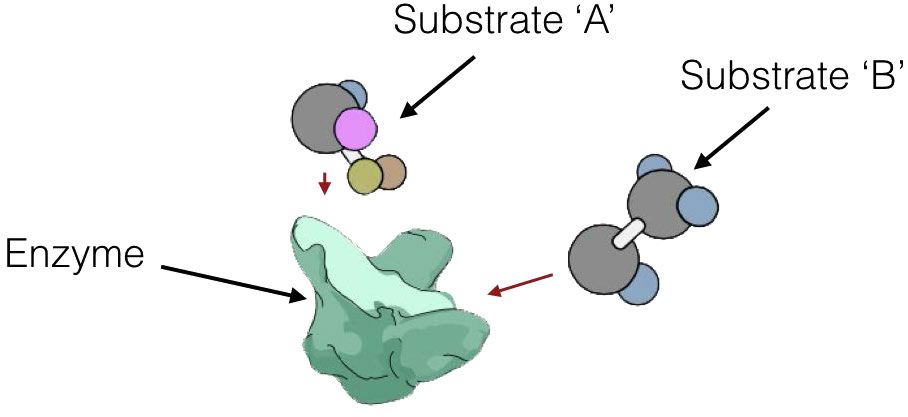
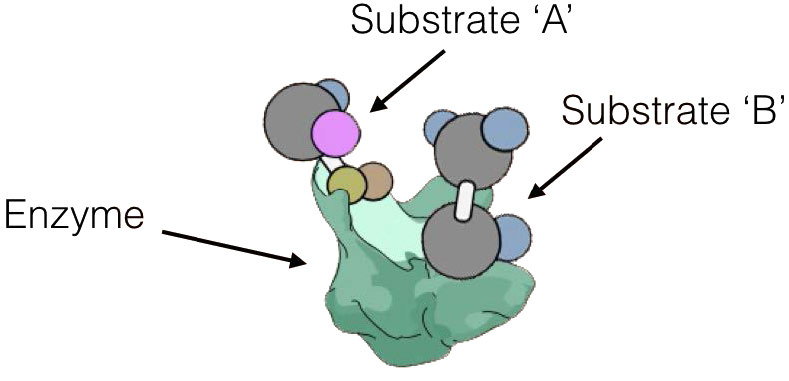
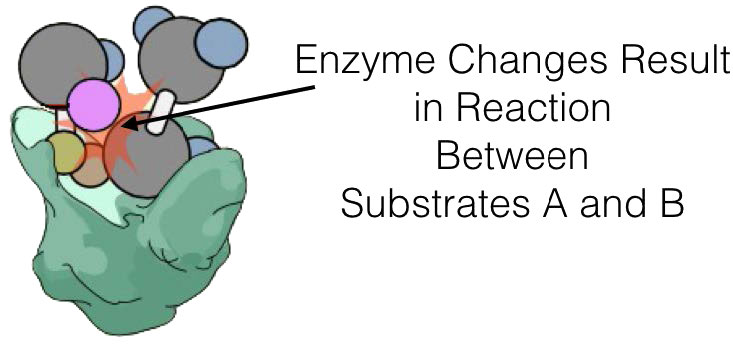
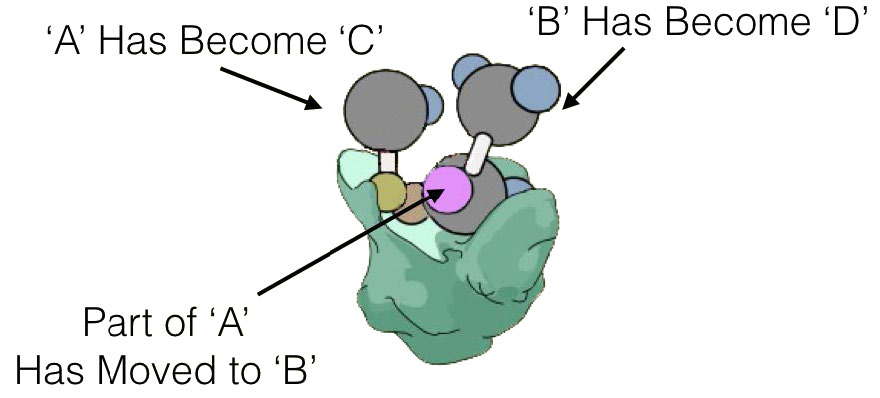
Не всі ферменти, які каталізують багатосубстратні реакції, пов'язують A і B послідовними механізмами вище. Ця інша категорія ферментів включає в себе ті, які демонструють так звані механізми «пінг-понгу» (або подвійного зміщення). У цих ферментах фермент функціонує як каталізатор, так і носій групи між індивідуально пов'язаними субстратами. Приклади цього типу ферменту включають клас ферментів, відомий як трансамінази. Загальна форма реакцій, каталізованих цими ферментами, показана на малюнку 4.8.
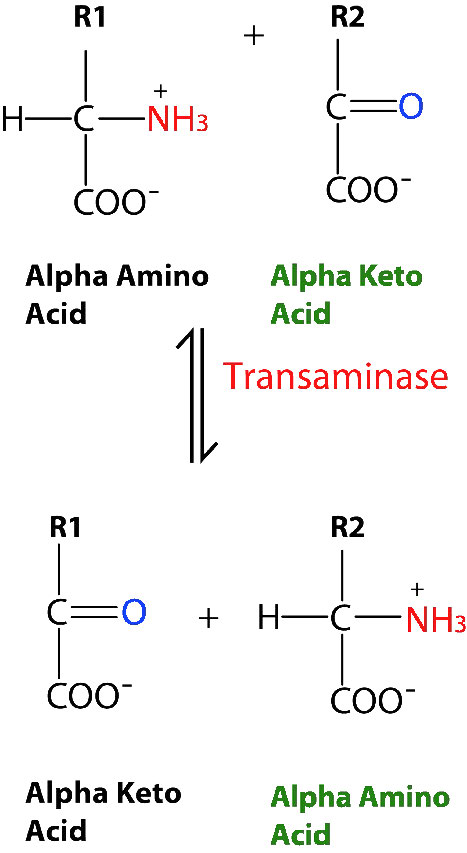
У оборотних реакціях трансаміназ кисень і амін міняються між молекулами. Його можна представити наступним чином (де N - амін, а O - кисень).
А=О + С = П Б-Н + Д=О
Ця реакція відбувається не як одна реакція перенесення заміни N і O, а як сукупність двох напівреакцій. При цьому фермент є одночасно донором і носієм групи, що піддається обміну місцями. Перша напівреакція йде наступним чином:
А=О + Енц-Н Б-Н + Енц = О
Далі друга половинна реакція йде як
С-Н + Енц = О Д=О + Кінець = Н
Сума цих напівреакцій тоді дорівнює
А=О + С = П Б-Н + Д=О
Відзначимо, що жодного разу фермент не зв'язував одночасно і А, і С. Також важливо визнати, що фермент існував в двох станах - Enz=O і Enz-N. Перетасування ферменту між цими двома станами - це те, що породжує назву цього механізму для пінг-понгу - він буквально йде вперед і назад, як м'яч для пінг-понгу в матчі з настільного тенісу.
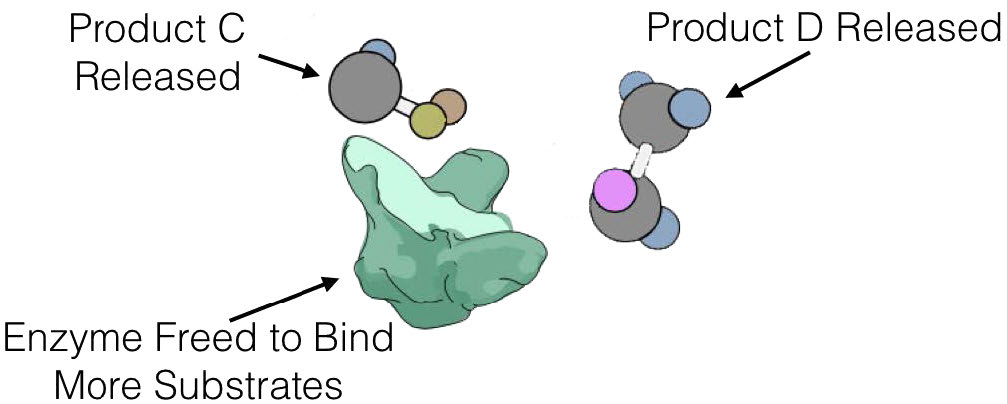
кінетика ферментів
Щоб зрозуміти, як фермент підсилює швидкість реакції, ми повинні розуміти кінетику ферментів. Тут ми представляємо модель, запропоновану Леонором Міхаелісом та Модом Ментеном. Для того щоб розібратися в моделі, необхідно розібратися в декількох параметрах.
Спочатку опишемо реакцію простими словами, діючи наступним чином:
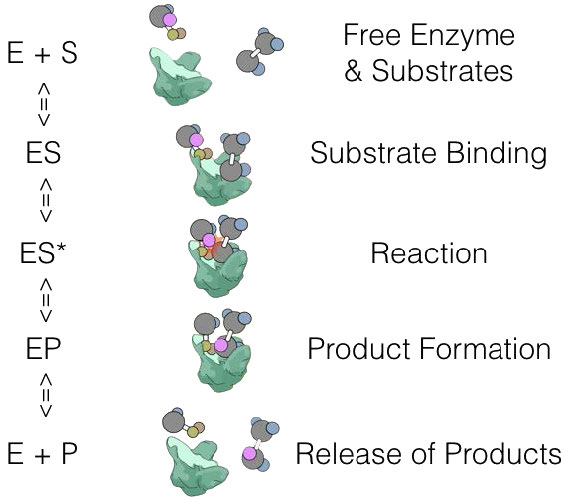
Е + С ЕС -> Е + Р
де Е - фермент, S - субстрат, а P - продукт. У цій схемі ЕС - комплекс «Ензим-субстрат», який є просто ферментом, пов'язаним з його субстратом.
Ми могли б визначити стан ES трохи далі за допомогою
Е + С ЕС -> ЕС* -> ЕП -> Е + Р
де ES* - активоване стан, а ЕП - ферментно-продуктовий комплекс перед виходом продукту.
Перше міркування, яке ми маємо, - це швидкість. Швидкість реакції - це швидкість створення продукту з плином часу, виміряна як концентрація продукту за раз. Час є критичним фактором при вимірюванні швидкості. У замкнутій системі (в якій діє фермент) всі реакції будуть просуватися до рівноваги. Ферментативно каталізовані реакції нічим не відрізняються кінцевим результатом від неферментативних реакцій, хіба що швидше доходять до рівноваги.
Рівновага
При рівновазі відношення продукту до реагенту не змінюється. Тобто властивість рівноваги. Так як система закрита, то концентрація продукту з часом не зміниться. Таким чином, швидкість буде нульовою за цих умов, і ми нічого не дізнаємося про реакцію, якщо будемо чекати занадто довго, щоб вивчити її.
Швидкість
Отже, в кінетиці Міхаеліса-Ментена швидкість вимірюється як початкова швидкість (V0). Це досягається шляхом вимірювання швидкості утворення продукту на початку реакції до встановлення рівноваги, і в цих умовах дуже мало, якщо відбувається будь-яка зворотна реакція.
Інші два припущення пов'язані між собою. По-перше, використовуємо умови, де субстрату набагато більше, ніж ферменту. Це має сенс. Якщо субстрат не має великого надлишку, то перетворення ферменту субстрату в продукт відбудеться набагато швидше, ніж фермент може зв'язати субстрат.
Очікування субстрату
Таким чином, фермент «чекав», поки субстрат зв'яжеться, якби його не було достатньої кількості, щоб своєчасно зв'язуватися з ферментом (коли концентрація субстрату низька). Це не дало б точної міри швидкості, оскільки фермент був би неактивним багато часу. Через це ми припускаємо, що насичення ферменту субстратом дасть максимальну швидкість реакції.
Сталий стан
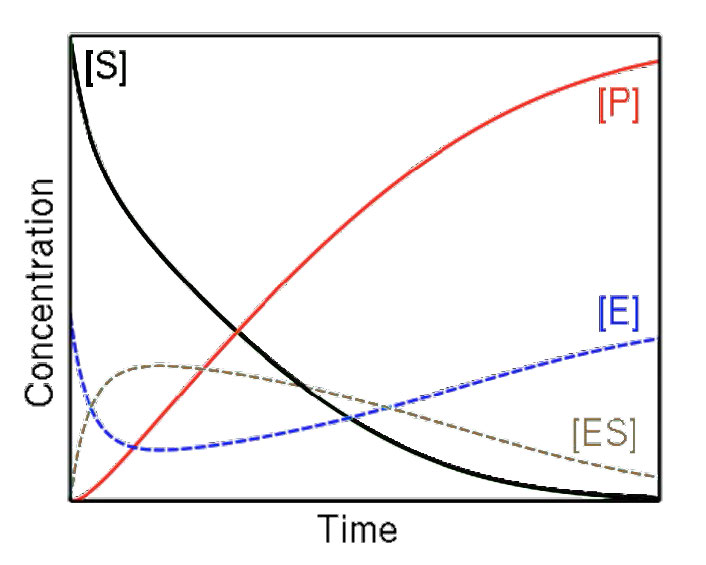
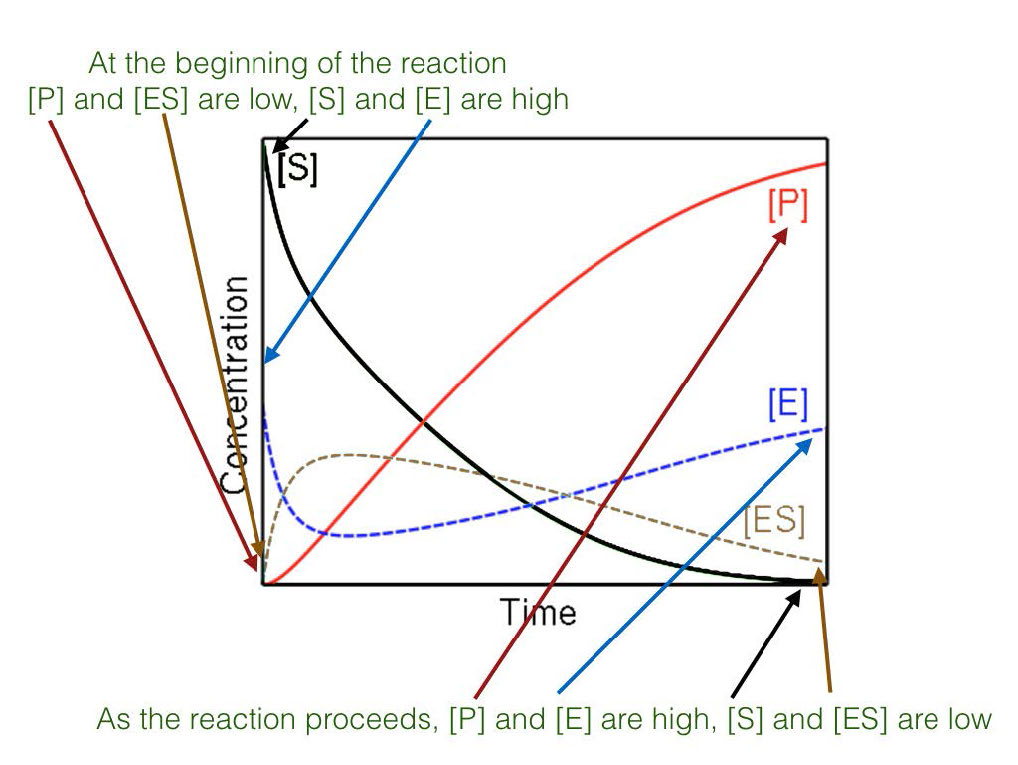
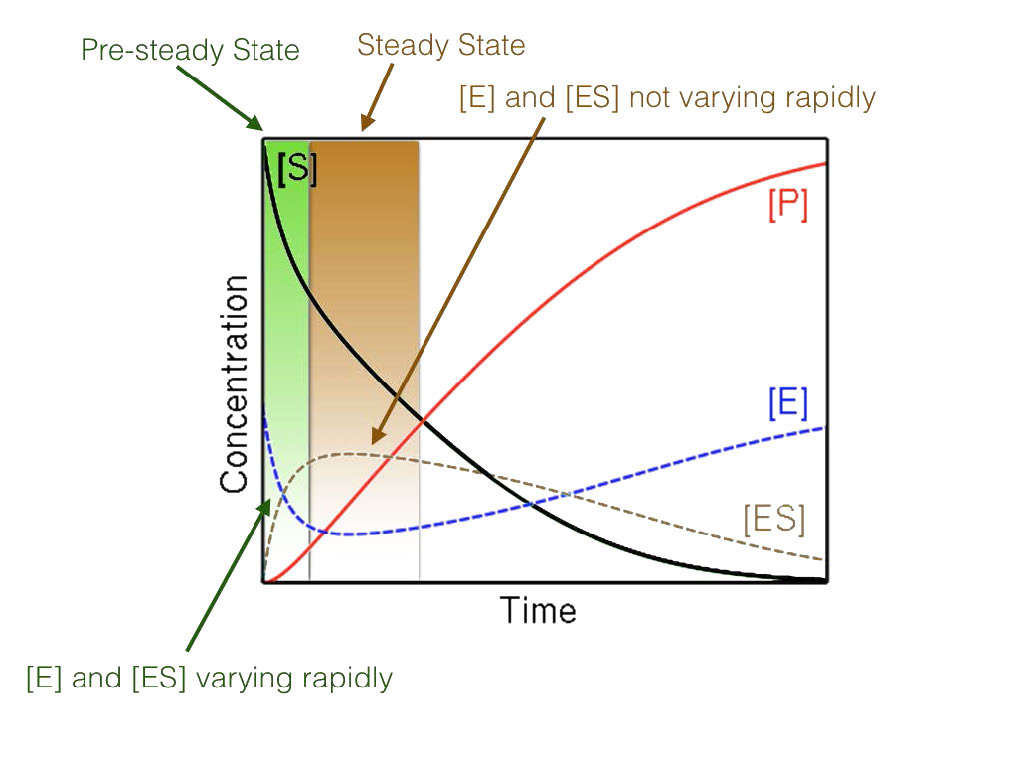
Малюнок 4.17 - Стаціонарний стан проти нестаціонарних умов
Останнє, висока концентрація субстрату в поєднанні з вимірюванням початкових умов призводить до вивчення реакцій, що знаходяться в так званих умовах сталого стану (рис. 4.17). При виникненні стійкого стану концентрація комплексу ЕС з плином часу істотно не змінюється в період аналізу.
Повторюючи, три припущення для кінетики Міхаеліса-Ментена є
- Вимірювання початкової швидкості реакції
- Субстрат у великому надлишку порівняно з ферментом
- Умови реакції, що відбуваються в сталому стані
Експериментальні міркування
Тепер звернемо увагу на те, як проводяться дослідження кінетичних властивостей ферменту. Щоб провести аналіз, можна було б зробити наступний експеримент - 20 різних пробірок було б встановлено з ферментним буфером (щоб підтримувати фермент стабільним), однаковою кількістю ферменту, а потім різною кількістю субстрату в кожній трубці, починаючи від крихітних кількостей у перших пробірках до дуже великих кількостей в останніх пробірках. Реакція буде дозволена тривати протягом фіксованого, короткого періоду часу, а потім реакція буде зупинена і кількість продукту, що міститься в кожній трубці, буде визначено.
Початкова швидкість (V0) реакції тоді буде концентрація продукту, знайденого в кожній трубці, розділена на час, коли реакція була дозволена для запуску. Дані експерименту будуть побудовані на графіку, використовуючи початкову швидкість (V0) на осі Y та концентрацію субстрату на осі X, кожна трубка, звичайно, має унікальну швидкість реакції, що відповідає унікальній концентрації субстрату.
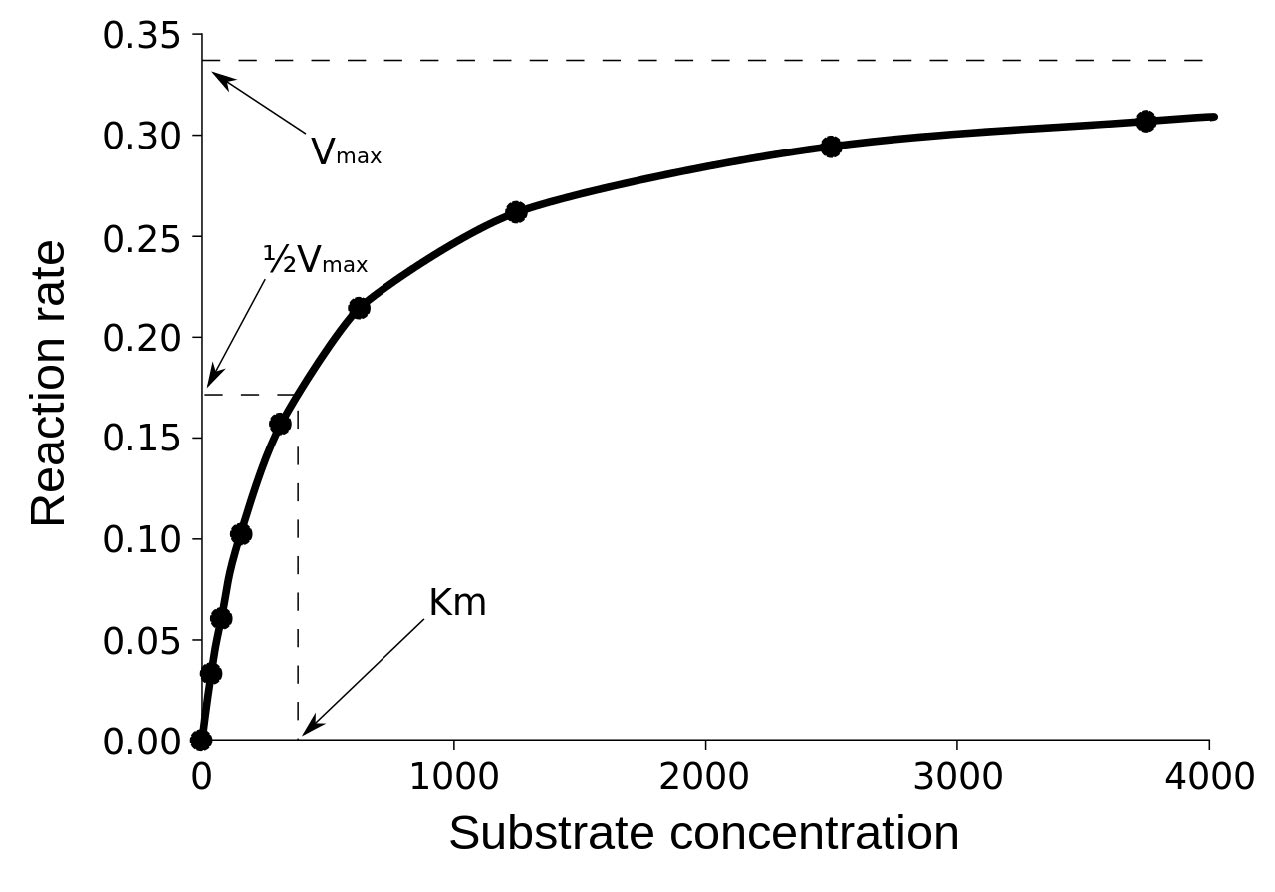
Для ферменту, що слідує кінетиці Міхаеліса-Ментена, призведе до кривої, подібної до малюнка 4.18 або 4.19. При низькій концентрації субстрату він обмежує, і фермент перетворює його в продукт, як тільки він може зв'язати його. Отже, при низьких концентраціях субстрату швидкість збільшення [Р] майже лінійна з [S] (рис. 4.19).
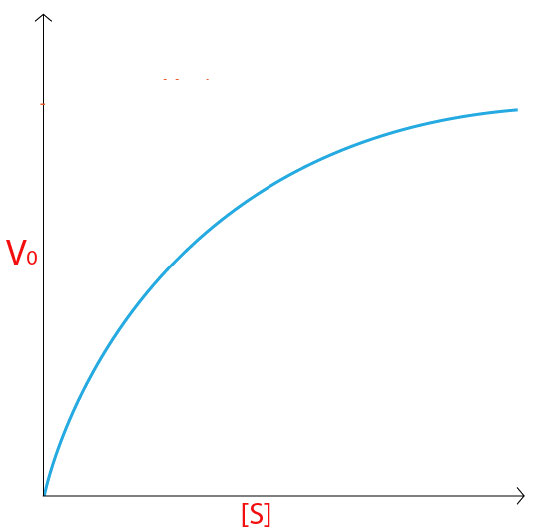
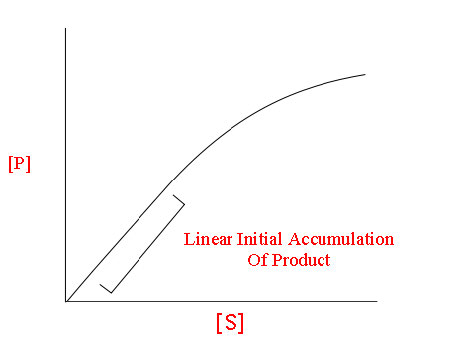
Малюнок 4.19 - Лінійний зв'язок між [P] і [S] при низьких [S]
Нелінійне збільшення
Однак у міру збільшення концентрації субстрату швидкість реакції в трубках з більш високою концентрацією субстрату перестає лінійно збільшуватися, а натомість починає розплющуватися, що вказує на те, що, коли концентрація субстрату стає все вище і вище, ферменту важче підтримувати, щоб перетворити субстрат до продукту.
Насиченість
Не дивно, що коли фермент повністю насичується субстратом, йому не доведеться чекати, поки субстрат розсіюється з ним, і тому буде працювати з максимальною швидкістю.
Для ферменту, наступного за кінетикою Міхаеліса-Ментена, буде мати свою швидкість (v) при будь-якій заданій концентрації субстрату, заданої наступним рівнянням:
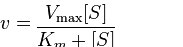
V макс
Два члени в рівнянні вище вимагають пояснення. Перший - V макс. Він відноситься до максимальної швидкості ферментативної реакції. Максимальна швидкість реакції виникає при насиченні ферменту субстратом. Насичення важливо, оскільки це означає (згідно з припущенням вище), що жодна з молекул ферменту не «чекає» субстрату після випуску продукту. Насичення гарантує, що інший субстрат завжди миттєво доступний. Одиницею V max є концентрація продукту за раз = [P] /час.
На графіку початкової швидкості проти концентрації субстрату (V0 проти [S]), V max - це значення на осі Y, до якої крива асимптотично наближається (пунктирна лінія на рис. 4.20). Слід зазначити, що значення V max залежить від кількості ферменту, що використовується в реакції. Якщо ви подвоїте кількість використовуваного ферменту, ви подвоїте V max. Якби хтось хотів порівняти швидкості двох різних ферментів, потрібно було б використовувати однакові кількості ферменту в реакції, кожен з яких каталізує.
Км
Другий термін - Км (також відомий як Ks). Згадується як постійна Michaelis, Km - концентрація субстрату, яка змушує фермент працювати з половиною максимальної швидкості (Vmax/2). Простими словами, він вимірює спорідненість ферменту до свого субстрату. Значення Км обернено пов'язане з спорідненістю ферменту до його субстрату. Ферменти з високим значенням Km матимуть меншу спорідненість до свого субстрату (знадобиться більше субстрату, щоб дістатися до Vmax/2), тоді як ті, у кого низький Км, матимуть високу спорідненість і займуть менше субстрату, щоб дістатися до Vmax/2. Одиницею Км є концентрація.
Спорідненість ферментів до субстратів значно варіюється, тому знання Км допомагає нам зрозуміти, наскільки добре фермент підходить до використовуваного субстрату. Вимірювання Км залежить від вимірювання Vmax.
поширена помилка
Поширена помилка студентів при описі Vmax говорить, що Km = Vmax /2. Це, звичайно, неправда. Км - концентрація субстрату і кількість субстрату, необхідного для того, щоб фермент досяг Vmax /2. З іншого боку, Vmax /2 - це швидкість і швидкість, безумовно, не можуть дорівнювати концентрації.
Ккат
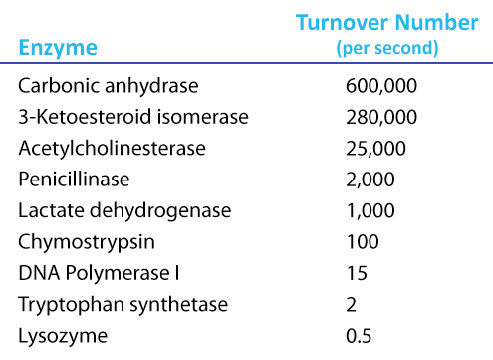
Бажано мати міру швидкості, яка не залежить від концентрації ферменту. Пам'ятайте, що Vmax залежав від кількості використовуваного ферменту. Для цього ми використовуємо Kcat, також відомий як номер обороту. Kcat - це число, яке вимагає, щоб спочатку визначити Vmax для ферменту, а потім розділити Vmax на концентрацію ферменту, що використовується для визначення Vmax. Таким чином,
Kcat = Vmax/[Фермент]
Оскільки Vmax має одиниці концентрації за час, а [Фермент] має одиниці концентрації, одиницями на Kcat є час-1. Хоча це може здатися неінтуїтивним, це означає, що значення Kcat - це кількість молекул продукту, вироблених кожною молекулою ферменту в даний час. Отже, значення Kcat 1000/сек означає, що кожна молекула ферменту в реакції при Vmax виробляє 1000 молекул продукту в секунду. Зауважте, що оскільки Kcat є обчислювальним значенням, його неможливо прочитати з графіка V проти [S], як Vmax і Km.
Дивовижні значення Kcat
Значення Kcat 1000 молекул продукту на фермент в секунду може здатися високим значенням, але відомі ферменти (карбоангідрази, наприклад), які мають значення Kcat понад 600 000/сек (рис. 4.21). Це дивовижне значення наочно ілюструє, чому ферменти здаються майже магічними у своїй дії. На відміну від того\(V_{max}\), який змінюється в залежності від кількості використовуваного ферменту, Kcat є постійною для ферменту в заданих умовах.
Як було видно раніше, ферменти, які слідують кінетиці Міхаеліса-Ментена, виробляють гіперболічні ділянки швидкості (V0) проти концентрації субстрату [S] (рис. 4.18). Не всі ферменти, однак, слідують кінетиці Міхаеліса-Ментена. Багато ферментів мають кілька білкових субодиниць, і вони іноді по-різному взаємодіють при зв'язуванні субстрату або зовнішньої молекули. Див. AtCase (ТУТ) для прикладу.
Ідеальні ферменти
Тепер, якщо ми подумаємо про те, яким може бути ідеальний фермент, це був би той, який має дуже високу швидкість і дуже високу спорідненість до свого субстрату. Тобто, не потрібно багато субстрату, щоб дістатися до Vmax/2, і Kcat був би дуже високим. Такі ферменти мали б значення Kcat/Km, які є максимальними. Цікаво, що існує кілька ферментів, які мають цю властивість і їх максимальні значення Kcat/Km все приблизно однакові. Такі ферменти називають «ідеальними», оскільки вони досягли максимально можливого значення.
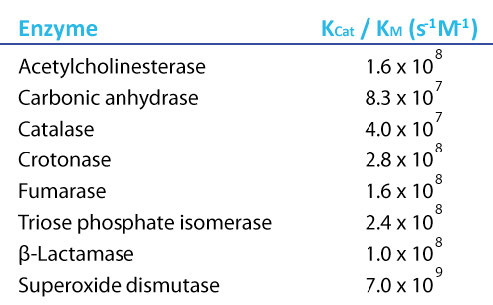
Малюнок 4.22 - Значення Ккат/Км для ідеальних ферментів. Зображення Алеї Кім
Обмеження дифузії
Чому має бути максимально можливе значення Kcat/ Km? Відповідь полягає в тому, що рух субстрату до ферменту стає обмежуючим фактором для ідеальних ферментів. Рух субстрату шляхом дифузії у воді має фіксовану швидкість при будь-якій температурі, і це обмеження в кінцевому підсумку визначає максимальну швидкість, при якій фермент може каталізувати. У макроскопічній світовій аналогії заводи не можуть робити продукцію швидше, ніж постачальники можуть доставляти матеріали. Можна з упевненістю сказати для ідеального ферменту, що єдине обмеження швидкості, яке він має, - це швидкість дифузії субстрату у воді.
Враховуючи «магію» ферментів, про які говорилося раніше, може здатися, що всі ферменти повинні були еволюціонувати, щоб бути «ідеальними». Є дуже вагомі причини, чому більшість з них не мають.
Швидкість
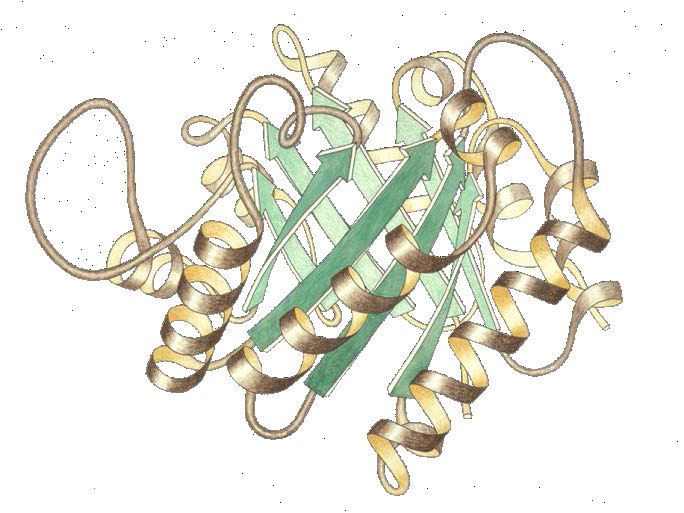
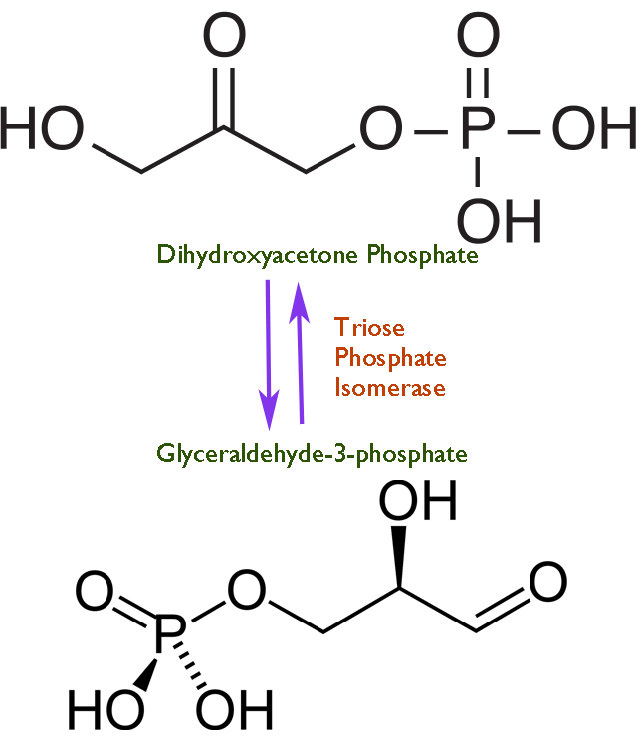
Швидкість - річ небезпечна. Чим швидше протікає реакція в каталізі ферментом, тим важче її контролювати. Як ми всі знаємо, навчившись керувати автомобілем, перевищення швидкості спричиняє аварії. Подібно до того, як водії повинні мати обмеження швидкості для експлуатації автомобілів, так і клітини повинні здійснювати певний контроль над «дросельною заслінкою» своїх ферментів. Зважаючи на це, можна задатися питанням, чому будь-які клітини еволюціонували будь-які ферменти до досконалості. Однозначної відповіді на питання немає, але загальний ілюструється триозофосфатізомеразою, яка каталізує реакцію при гліколізі, показану на малюнку 4.24.
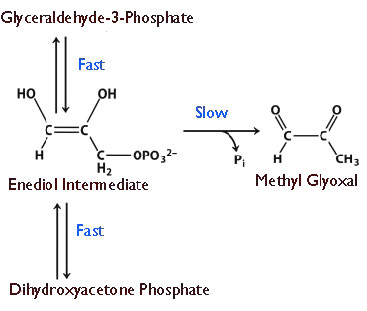
Фермент, здається, розвинув цю здатність, оскільки при менших швидкостях відбувається розпад нестабільного проміжного продукту ендіолу, який потім легко утворює метилгліоксаль, цитотоксичну сполуку (рис. 4.25). Прискорення реакції забезпечує меншу можливість накопичення нестабільного проміжного продукту та зменшення кількості небажаних побічних продуктів.
Постійна дисоціації
При вивченні білків і лігандів важливо розуміти «герметичність», з якою білок (Р) «тримається» на ліганді (L). Це вимірюється константою дисоціації (\(K_d\)). Освіта ліганд-білкового комплексу\(LP\) відбувається як
\[L + P \rightleftharpoons LP\]
Дисоціація комплексу, отже, є зворотною цією реакцією, або
\[LP \rightleftharpoons L + P\]
тому відповідна константа дисоціації визначається як
\[K_d = \dfrac{[L][P]}{[LP]}\]
де\([L]\)\([P]\), і\([LP]\) є молярними концентраціями білка, ліганду і комплексу при їх з'єднанні між собою.
Менші значення\(K_d\) вказують на щільне зв'язування, тоді як більші значення вказують на вільне зв'язування. Константа дисоціації є оберненою постійною асоціації.
\[K_a = \dfrac{1}{K_d}\]
Де кілька молекул зв'язуються між собою, наприклад
\[J_xK_y \rightleftharpoons xJ + yK\]
Комплекс\(J_xK_y\) розбивається на\(x\) субодиниці\(J\) і\(y\) субодиниці\(K\). Потім константа дисоціації визначається як
\[K_d = \dfrac{[J]^x[K]^y}{[J_xK_y]}\]
де\([J]\)\([K]\), і\([J_xK_y]\) - концентрації J, K і комплексу\(J_xK_y\) відповідно.
Земельні ділянки лінійного ткача-Берка
Вивчення кінетики ферментів, як правило, є найбільш математично інтенсивним компонентом біохімії і одним з найбільш складних аспектів предмета для багатьох студентів. Хоча робляться спроби спростити математичні міркування, іноді вони служать лише для того, щоб заплутати або розчарувати учнів. Такий випадок з модифікованими ферментними ділянками, такими як Linewaver-Burk (рис. 4.26).
Дійсно, коли викладачі представляють як просто іншу річ для запам'ятовування, хто може звинувачувати студентів? В реальності обидва ці сюжети спрямовані на спрощення визначення параметрів, таких як\(K_m\) і\(V_{max}\). При створенні будь-якого з цих модифікованих графіків важливо визнати, що використовуються ті ж дані, що і при створенні графіка V0 проти [S]. Дані просто маніпулюються, щоб полегшити побудову графіків.
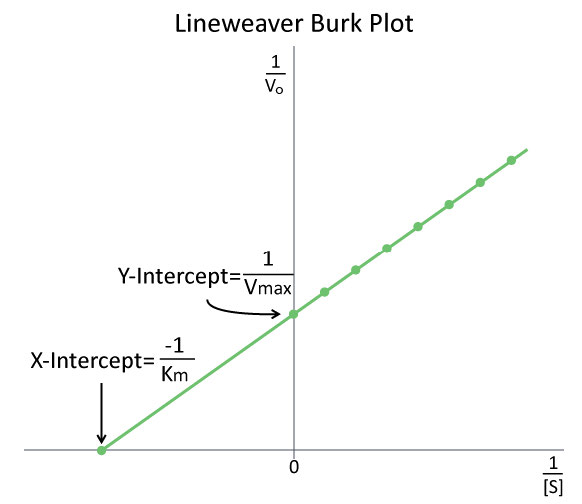
Малюнок 4.26 - Сюжет Лінвівер-Берка\(1/V_0\) проти\(1/[S]\). Зображення Алеї Кім
Подвійний взаємний
Для графіка LineWeaver-Burk маніпуляція використовує зворотні значення як швидкості, так і концентрації субстрату. Потім інвертовані значення будуються на графіку як 1/V0 проти 1/ [S]. Через ці інверсії, Linewaver-Burk ділянки зазвичай називають «подвійними взаємними» ділянками. Як видно на малюнку 4.26, значення Km на ділянці Linewaver Burk легко визначається як негативне зворотне перехоплення x, тоді як Vmax є оберненим перехопленням y-перехоплення. Інші пов'язані маніпуляції кінетичними даними включають діаграми Еді-Хофсті, які малюють V0 проти V0/ [S] і дає Vmax як перехоплення осі Y з нахилом лінії -Km.
Молекулярність реакцій
Термін молекулярність відноситься до кількості молекул, які повинні зібратися разом для того, щоб відбулася реакція. Реакції типу A -> B (де 'A' є реагентом, а 'B' є продуктом) є одномолекулярними, так як A безпосередньо змінюється в B. Швидкість реакції пов'язана тільки з концентрацією реагенту А. для бімолекулярної реакції, де A + B C реакція залежить від концентрації як A, так і B і його швидкість буде пов'язана з добутком концентрації А і В.
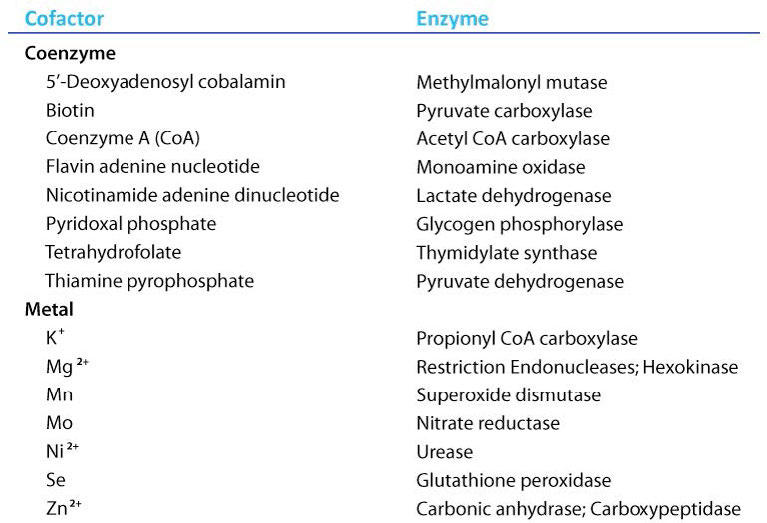
коензими
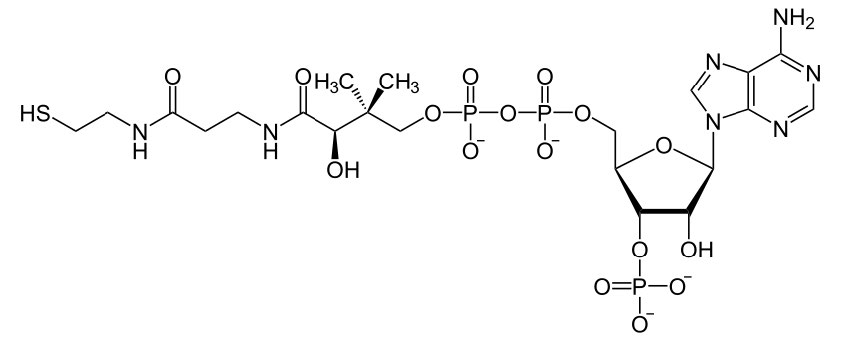
Органічні молекули, які допомагають ферментам і полегшують каталіз, є кофакторами, званими коферментами. Термін кофактор - це широка категорія, яку зазвичай поділяють на неорганічні іони та коферменти. Якщо коензим дуже щільно або ковалентно пов'язаний з ферментом, його відносять до протезної групи. Ферменти без їх кофакторів неактивні і іменуються апоферментами. Ферменти, що містять всі їх кофактори, називаються холоензимами.
Кінетичні дослідження попереднього стаціонарного стану
При вивченні кінетичних швидкостей ферментативних реакцій час нуль є дуже критичною точкою. Встановлюється, коли починається змішування субстрату з ферментом і вимірювання утворення продукту. У момент нульового, немає товару. Як показано на малюнку 4.29, зовнішній вигляд продукту (за короткою шкалою часу) проходить ранню фазу вибуху з крутим ухилом протягом [продукту] /часу, а потім змінюється.
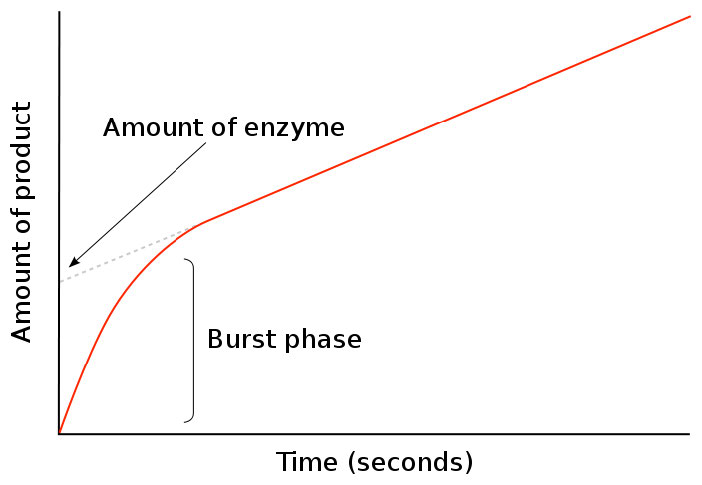
Малюнок 4.29 - Фаза вибуху формування продукту
Ця зміна відбувається в критичний період в ферментативної реакції і дає інформацію про швидкість циклів реакції. Тривалість фази вибуху говорить про те, як довго відбувається один оборот реакції, тоді як уповільнення фази лінії після вибуху повідомляє кількість «функціонального» ферменту, що виконує реакцію.
Після фази вибуху зменшується нахил лінії кількості продукту в порівнянні з часом. Це пов'язано з реакцією, що вступає в умови сталого стану, використовуваної для вивчення кінетики Міхаеліса-Ментена. В умовах сталого стану кількість ферментно-субстратного комплексу (ЕС) відносно постійна з часом. Говорячи простою мовою, це відбувається тоді, коли швидкість утворення комплексу ЕС дорівнює швидкості перетворення субстрату в продукт ферментом з виділенням продукту.
Попередні події
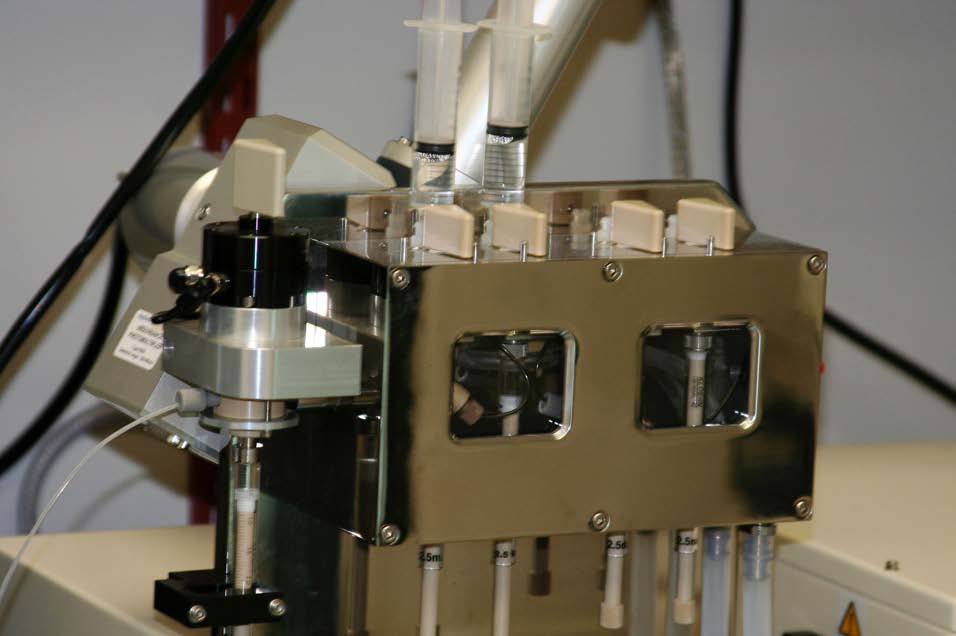
Події, що відбуваються до умов стаціонарного стану, називають достаціонарним станом. Залежно від ферменту, за кілька мілісекунд можуть бути присутніми умови стійкого стану, що означає, що якщо сподіватися вивчити формування проміжних продуктів реакції в попередньому стаціонарному стані, інструменти для цього аналізу повинні працювати дуже швидко. Один інструмент, який зазвичай використовується для вивчення кінетики попереднього стаціонарного стану, називається приладом із зупиненим потоком.
Він завантажує ферментний розчин і субстрат в окремі шприци, вихід яких спрямований в змішувальну камеру. Розчини швидко змішуються і починаються вимірювання концентрації продукту. За допомогою приладу із зупиненим потоком час мертвих (час між змішуванням та виявленням) може бути досягнуто лише 0,3 мсек.
Рибозими
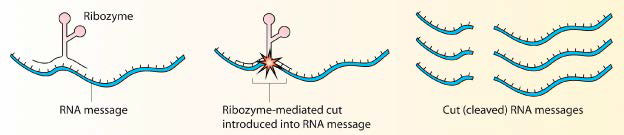
Білки не мають монополії на те, щоб виступати в ролі біологічних каталізаторів. Деякі молекули РНК також здатні прискорити реакції. Найвідоміша з цих молекул була відкрита Томом Чехом на початку 1980-х Вивчаючи висічення інтрона в Тетрагімені, Чех був спантеличений своєю нездатністю знайти будь-які білки, що каталізують процес. Зрештою, каталіз був визнаний, що йде від самого інтрона. Це була самозрощувальна РНК, і з тих пір було знайдено багато інших прикладів каталітичних РНК. Каталітичні молекули РНК відомі як рибозими.
 359
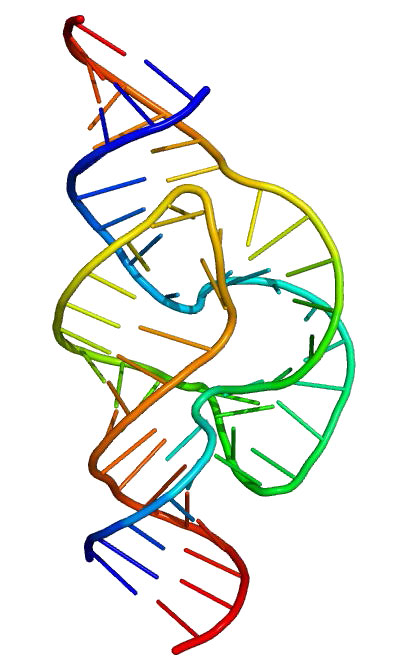
Чи не незвично
Рибозими, однак, не є рідкістю природи. Білкоутворюючі рибосоми клітин по суті є гігантськими рибоцимами. 23S рНК прокаріотичної рибосоми і 28S рРНК еукаріотичної рибосоми каталізують утворення пептидних зв'язків.
Рибозими також важливі в нашому розумінні еволюції життя на Землі. Показано, що вони здатні за допомогою вибору розвивати самореплікацію. Дійсно, рибозими насправді відповідають на дилему курки/яєць - яка була першою, ферменти, які виконують роботу клітини, або нуклеїнові кислоти, які несуть інформацію, необхідну для виробництва ферментів. Як носії генетичної інформації та каталізаторів, рибозими, ймовірно, є як куркою, так і яйцем у походження життя.